







Seu próximo nível começa aqui
Com a Assinatura Ilimitada, você tem tudo que precisa para sua aprovação.
Com a Assinatura Ilimitada, você combina prática, teoria e método em uma única assinatura com tudo que você precisa para sua aprovação.
Nos casos de aconselhamento genético para fibrose cística, o indicado será realizar o diagnóstico molecular da doença em casais que busquem esse serviço. Se nem o marido nem a mulher apresentarem o alelo )F508, que é o alelo mais comum para essa doença, não haverá chance de o casal ter um filho afetado por essa doença.
Crianças afetadas por essa doença devem ser examinadas regularmente por oftalmologista, principalmente para avaliação de glioma óptico.
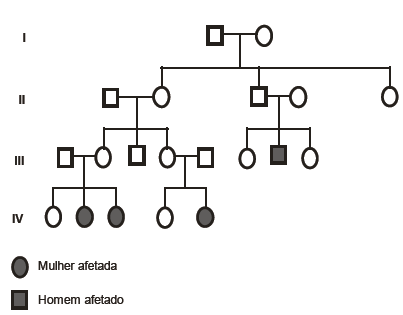
Considerando o heredograma apresentado, que mostra quatro indivíduos afetados com fenótipo semelhante, caracterizado por retardo mental grave, malformações congênitas múltiplas e deficiência de crescimento, qual é o padrão de herança mais provável que explica a ocorrência dos afetados?
Herança autossômica dominante.
Herança autossômica recessiva.
Herança recessiva ligada ao cromossomo X.
Herança mitocondrial.
Segregação anormal de translocação balanceada.
Lactente internado com hipoglicemia, arritmia cardíaca, elevação de enzimas aminotransferases, desidrogenase lática, creatinofosfoquinase total e principalmente a fração MB (cardíaca), bem como os valores de triglicerídeos e ácido úrico. A triagem para erros inatos do metabolismo mostrou elevação de fração específica de acilcarnitinas. Com base nesses dados, a hipótese diagnóstica adequada para o caso em estudo é
aminoacidopatia.
doença lisossômica depósito.
acidemia orgânica.
defeitos de betaglicosilação.
glicogenose.
Pacientes com distrofia muscular de Duchenne apresentam nível elevado de creatina fosfoquinase no soro.
Na distrofia miotônica de Steinert, o quadro clínico é geralmente mais grave com o passar das gerações. Esse fenômeno é conhecido por expressividade variável.
Anencefalia e espinha bífida são defeitos do tubo neural (DTN) que frequentemente ocorrem juntas em famílias. Estima-se que apresentem patogênese comum. Por muito tempo, acreditou-se que os DTN seguiam padrão de herança multifatorial determinados por diversos fatores genéticos e ambientais. Descobriu-se que, além dos fatores genéticos, o risco de DTN é inversamente proporcional aos níveis sorológicos maternos de ácido fólico na gravidez. Considerando essas informações, assinale a alternativa correta.
A descoberta de deficiência de ácido fólico em DTN conduziu a uma orientação para suplementação de ácido fólico um mês antes da concepção até o primeiro trimestre da gestação.
Não existe preferência por sexo no aparecimento de bebês com DTN.
A frequência de DTN é constante em diferentes regiões e etnias, não variando com os fatores sociais.
A frequência de DTN é constante em diferentes regiões e etnias, não variando com os fatores sociais.
Não se conhecem as causas de DTN que possam orientar no aconselhamento genético em famílias em que ocorrem DTN.
A síndrome de Miller-Dieker é causada por microdeleções do segmento 17p13.3, incluindo o gene LIS1, e tem como um dos seus principais sinais clínicos a lissencefalia.
O risco de recorrência do nanismo diastrófico para um terceiro filho desse casal é de 50%.
A síndrome de Smith-Magenis pode ser causada pela microdeleção do segmento 17p11.2, e a microduplicação desse mesmo segmento causa a síndrome de Potocki-Lupski.
O diagnóstico pré-natal pode tranquilizar e reduzir a ansiedade dos pais, especialmente em casos de alto risco. Os testes pré-natais podem ser invasivos como a amniocentese e a punção de volosidades coriônicas; e não invasivos, como a ultrassonografia. Assinale a alternativa correta a respeito desse assunto.
A ocorrência de aberração cromossômica de novo em uma criança não aumenta o risco de repetição para o próximo filho do casal.
A idade materna avançada é a principal indicação para o diagnóstico pré-natal.
Dosagens bioquímicas maternas não auxiliam no diagnóstico pré-natal.
Qualquer que seja o tipo de anormalidade cromossômica balanceada em um dos pais, o risco é sempre alto de o filho ter uma anormalidade cromossômica não balanceada.
A translucência nucal está diminuída nos fetos com síndrome de Down, no primeiro trimestre de gestação.
Um casal que tenha um filho sem fibrose cística e sem relato da doença na família não pode ter um filho afetado por essa doença.
No adulto, as duas formas mais comuns de hemoglobinas são a Hb A 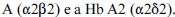
O mosaicismo é representado pela contribuição de dois ou mais genótipos para a estrutura e a função de um organismo pluricelular. Com relação ao mosaicismo cromossômico, assinale a alternativa correta.
Mosaicismo somente acontece nas células somáticas. É produzido pela presença de duas ou mais diferentes estirpes celulares e causa alterações no fenótipo do portador.
Quando as mutações somáticas (como a segregação anormal dos cromossomos) ocorrem durante as fases iniciais do desenvolvimento do embrião, podem advir anomalias genéticas na linhagem germinativa, produzindo o chamado mosaicismo gonadal.
Mosaicismo somente é encontrado nas células germinativas, preservando o genótipo de células somáticas e, consequentemente, o fenótipo do portador.
Todos os mosaicismos somáticos são identificados pela análise citogenética de metáfases obtidas da cultura temporária de linfócitos do sangue periférico.
Por ter sua origem em uma célula única, a ocorrência de mosaicismo somático e gonadal não interfere no fenótipo do portador, porque os mesmos genes ocorrem em todas as células, até mesmo nas mutadas.
Assinale a alternativa que apresenta a síndrome de craniossinostose que tem herança autossômica recessiva.
Síndrome de Crouzon
Síndrome de Apert
Síndrome de Saethre-Chotzen
Síndrome de Carpenter
Síndrome de Pfeiffer
A síndrome do X-frágil representa a mais frequente causa de deficiência mental herdada, provocada por mutação no gene FMR1, localizado em Xq27.3. Assinale a alternativa correta a respeito desse assunto.
A proteína FMRP, produto do gene FMR1, está muito aumentada no indivíduo afetado, devido à expansão de uma sequência repetida (CGG) maior que 200, na região 5’ não traduzida do gene.
São consideradas pré-mutações quando o número de repetições CGG varia de 50 a 200, podendo evoluir para mutação completa quando a transmissão é paterna.
Em alelos normais do gene FMR1, o número de repetições CGG varia de 6 a aproximadamente 50.
A insuficiência ovariana precoce pode ocorrer em mulheres com a mutação completa (repetições CGG acima de 200) em um de seus cromossomos X, devido à inativação ao acaso de um dos seus cromossomos X.
O diagnóstico da síndrome do X-frágil em crianças do sexo masculino pode ser precoce, porque as características fenotípicas típicas, como rosto alongado, orelhas em abano, deficiência mental e macrorquidia, manifestam-se logo na primeira infância do afetado.
O diagnóstico de hiperplasia congênita adrenal é feito pela dosagem de 17-hidroxiprogesterona.
Em uma paciente com suspeita diagnóstica de síndrome de Turner, foi identificado um mosaicismo cromossômico com células XO e células XY. Em outra paciente com suspeita de síndrome de Turner, foi identificado um mosaicismo cromossômico com células XO e células XX. Nessa situação, ambos os resultados não interferirão na conduta clínica do médico.
As alterações cromossômicas e genômicas dos tumores sólidos são comumente mais complexas do que em linfomas e leucemias.



