







Seu próximo nível começa aqui
Com a Assinatura Ilimitada, você tem tudo que precisa para sua aprovação.
Com a Assinatura Ilimitada, você combina prática, teoria e método em uma única assinatura com tudo que você precisa para sua aprovação.
Assinale a alternativa que apresenta o termo que define a quantidade de droga que está presente na circulação sistêmica.
Metabolismo.
Tempo de meia-vida.
Biodisponibilidade.
Absorção.
Assinale a alternativa correta.
Farmacocinética e o ramo da ciência da saúde visa quantificar, em termos econômicos, os custos e os benefícios dos fármacos terapeuticamente utilizados.
Farmacocinética pode ser definida como a medida e a interpretação formal de alterações temporais nas concentrações de um fármaco em uma ou mais regiões do organismo em relação à dose administrada.
Em farmacologia, o termo receptor descreve as moléculas de açúcar cuja função é reconhecer os sinais mecânicos ou elétricos endógenos e responder a eles.
Um fármaco é um equipamento mecânico que, quando aplicada a um sistema fisiológico, afeta seu funcionamento de modo específico.
Farmacocinética e farmacodinâmica têm o mesmo significado e ramificam da matemática.
A placenta não é uma barreira "perfeita" para a proteção do feto em relação aos medicamentos. Diversos fatores irão influenciar a passagem dos fármacos pela placenta, atingido o feto. Dessa forma, pode-se afirmar que
Quanto mais hidrossolúvel o fármaco, maior o seu potencial de atingir o feto
Fármacos amplamente ligados a proteínas plasmáticas possuem menor possibilidade de atravessar a placenta.
Fármacos com alta afinidade aos transportadores ABC possuem alta possibilidade de atingirem o feto.
Devido ao plasma fetal ser ligeiramente mais ácido do que o materno, isso promove sequestro iônico dos fármacos ácidos.
O grau de ionização dos fármacos não influencia na passagem destes através da placenta.
Em relação aos fatores que influenciam a absorção de fármacos, uma maior absorção se dá quando se tem:
Maior espessura da membrana absortiva.
Forma não ionizada.
Pequena circulação local.
Hidrossolubilidade.
Pequena área absortiva.
A figura abaixo, mostra a transformação logarítmica do eixo da dose e demonstração experimental do comportamento d e receptores de reserva, usando concentrações diferentes de um determinado antagonista irreversível.

KATZUNG et al., Farmacologia Básica e Clinica. 2014.
De acordo com a leitura do gráfico, analise as afirmativas a seguir.
I. A curva A mostra a resposta do agonista na ausência de antagonista.
II. A curva B mostra o desvio para direita com uma alta concentração de antagonista.
III. A curva C apesar de ter uma concentração maior do antagonista, é suficiente apenas para mediar uma resposta máxima não diminuída.
IV. As curvas D e E possuem concentrações mais altas, e aumentam o número de receptores disponíveis, de modo que a concentração máxima é diminuída.
Está correto o que se afirma em
I e III, somente.
II e III, somente.
I e IV, somente.
III e IV, somente.
I e II, somente.
Determinados fármacos circulam pela corrente sanguínea ligados às proteínas plasmáticas e, dessa forma, têm a ação farmacológica inativada. Como exemplo de carreadores de fármacos, tem-se a albumina e a glicoproteína ácida alfa 1. Esse gênero de ligação caracteriza-se por ser reversível. Alguns fatores influenciam a ligação fármaco com as proteínas plasmáticas. Diante do exposto, analise as afirmativas abaixo.
I - A concentração plasmática do fármaco, a sua afinidade às proteínas e o número de locais de ligação disponíveis podem influenciar a ligação fármaco-proteína.
II - A albumina é o principal carreador dos fármacos básicos, enquanto a glicoproteína ácida alfa 1 liga-se aos fármacos ácidos.
III - A hipoalbuminemia secundária à doença hepática grave ou à síndrome nefrótica diminui a ligação proteica do fármaco e, dessa maneira, aumenta a porção ativa do medicamento.
IV - Doenças como infarto do miocárdio, doença de Crohn e câncer aumentam a ligação proteica dos fármacos alcalinos, através do aumento da glicoproteína ácida alfa 1.
Está CORRETO o que se afirma em:
I, III e IV, apenas.
II, III e IV, apenas.
I, II e III, apenas.
I, II e IV, apenas.
I, II, III e IV.
Para as moléculas de fármacos serem absorvidas no organismo, existem vários fatores que influenciam nesse processo. De acordo com os princípios farmacocinéticos, a absorção é maior:
quanto menor a área absortiva.
quanto maior a hidrossolubilidade.
quanto maior a espessura da área absortiva.
quanto menor o peso molecular.
De acordo com esse perfil, a dosagem máxima recomendada para esse fármaco deve ser de 400 mg, pois é a maior dose que consegue atingir o estado de equilíbrio dentro da janela terapêutica, ou seja, que não causa toxicidade.
Certo
Errado
O processo pelo qual ocorre uma mudança estrutural em determinada molécula para torná-la mais susceptível a excreção, e que começa na mucosa intestinal, tendo grande e importante participação do fígado é denominado:
metabolismo.
excreção.
distribuição.
biodisponibilidade.
absorção.
Considere 2 fármacos, A e B, e as suas relações doseresposta em um dado indivíduo.
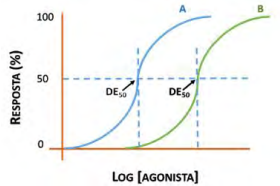
Fonte: http://dosexresposta.blogspot.com/
O fármaco A é mais potente que o fármaco B.
O fármaco B é mais potente que o fármaco A.
O fármaco B é menos potente que A, porém apresenta maior eficácia.
O fármaco A e B apresentam mesma potência e eficácia.
Uma possível explicação para a cinética apresentada na maior dose é a saturação do sistema enzimático responsável pelo metabolismo do fármaco.
Certo
Errado
A farmacocinética estuda a atividade do antimicrobiano no interior do organismo a partir dos parâmetros de velocidade de absorção, distribuição e eliminação da droga e de seus metabólitos. Com os conhecimentos de farmacocinética e das características do microrganismo frente ao antimicrobiano, é possível adequar posologia, via de administração e intervalo entre cada dose, visando melhorar o resultado terapêutico e, ao mesmo tempo, reduzir a probabilidade de desenvolver:
Efeitos tóxicos potenciais
Capacidade de melhora
Reações medicamentosas
Efeitos patológicos potenciais
A eliminação dos fármacos pode ser realizada por biotransformação ou excreção, sendo que a maioria deles passa por ambos os processos. Por excreção se entende a passagem dos fármacos da circulação sanguínea para o meio externo; é através deste processo que os compostos são efetivamente removidos do organismo. As leis gerais de passagem através de membranas, também aqui se aplicam, só que em sentido contrário ao dos processos de absorção e distribuição. A eliminação (excreção) das drogas no organismo é realizada, principalmente, através dos:
Rins e fígado
Rins e coração
Fígado e bile
Pele e pâncreas
A fração responsável pelo efeito farmacológico durante o processo de distribuição é a
fração acoplada à mitocôndria.
fração acoplada à lisina.
fração livre circulante.
fração estática.
fração acoplada ao retículo endoplasmático rugoso.
Assinale a alternativa correta em relação ao processo de metabolização dos fármacos.
As reações de fase 2 ocorrem principalmente através das enzimas do citromo P-450.
A metabolização tem relação direta com o tempo de meia-vida do fármaco.
As enzimas metabolizadoras dos fármacos estão presentes somente no fígado.
A reação de glicuronidação é um exemplo de reação de fase 1.
A metabolização dos fármacos não é influenciada pela idade do individuo.
No que se refere aos antiácidos que neutralizam a ação do suco gástrico, assinale a alternativa correta:
São eliminados sem ser absorvidos e têm ação local.
Podem ser sólidos e líquidos e têm ação sistêmica.
São eliminados pelo método de RushBerlot.
São eliminados e parcialmente absorvidos e têm ação sistêmica.
Não são eliminados sem ser absorvidos e têm ação local.
A biodisponibilidade é definida como a fração do fármaco inalterado que alcança a circulação sistêmica logo depois da administração por qualquer via. A Área sobre a Curva (ASC) da concentração-tempo no sangue é proporcional à dose e à extensão dessa biodisponibilidade do fármaco, se sua eliminação for de primeira ordem (LANGE, 2017).
A esse respeito analise a tabela a seguir.
Via | Biodisponibilidade (%) | Características |
100 (por definição) | A de início mais rápido | |
75 a ≤ 100 | Grandes volumes frequentemente factíveis, pode ser dolorosa | |
75 a ≤ 100 | Volumes menores que IM; pode ser dolorosa | |
5 a < 100 | A mais conveniente; o efeito de primeira passagem pode ser importante | |
30 a < 100 | Efeito de primeira passagem menor do que a oral | |
5 a < 100 | Frequentemente de início muito rápido | |
80 a ≤ 100 | Geralmente de absorção muito lenta; usada por ausência de efeito de primeira passagem, duração de ação prolongada. |
Na tabela acima apresenta a biodisponibilidade percentual, bem como suas características, e omite as vias de administração utilizada para um fármaco.
Assinale a opção que indica corretamente as vias de administração e a característica geral relacionada a cada via.
Subcutânea (SC) – Intravenosa (IV) – Intramuscular (IM) – Oral (VO) – Retal (VR) – Transdérmica – Inalatória.
Transdérmica – Intravenosa (IV) – Intramuscular (IM) – Subcutânea (SC) – Oral (VO) – Retal (VR) – Inalatória.
Retal (VR) – Intravenosa (IV) – Intramuscular (IM) – Subcutânea (SC) – Oral (VO) – Inalatória – Transdérmica.
Intravenosa (IV) – Intramuscular (IM) – Subcutânea (SC) – Oral (VO) – Retal (VR) – Inalatória – Transdérmica.
Inalatória – Intravenosa (IV) – Intramuscular (IM) – Subcutânea (SC) – Oral (VO) – Retal (VR) – Transdérmica.
O que indica a velocidade e a extensão de absorção de um princípio ativo em uma forma de dosagem, a partir de sua curva concentração/tempo na circulação sistêmica ou sua excreção na urina?
Bioimpedância.
Bioequivalência.
Biodisponibilidade.
Biossolubilidade.
Biodegradação.
A administração de medicamentos é uma das atividades mais sérias e de maior responsabilidade da Enfermagem. Para sua execução, exige-se competência, conhecimentos, habilidades e aplicação de princípios científicos no que diz respeito ao preparo, às vias de administração e aos eventos adversos.
Disponível em: FREITAS, Ronilson Ferreira et al. Administração de medicamentos por via parenteral: uma revisão. Conexão Ciência (Online), v. 11, n. 1, p. 153-158, 2016.
Analise o gráfico abaixo que reflete a biodisponibilidade de um fármaco após a administração de uma dose única:

Sobre o fármaco em questão no gráfico, é correto afirmar que:
Quando administrado por via intravenosa, o medicamento é disponibilizado imediatamente na circulação. Em seguida, a droga é distribuída para outros locais no organismo e eliminada por cinética de primeira ordem. No entanto, a administração oral fará com que o medicamento entre no sangue lentamente, logo sua biodisponibilidade deve ser considerada.
Quando administrado por via intravenosa, o medicamento é disponibilizado imediatamente na circulação. Em seguida, a droga é eliminada por meio de cinética de primeira ordem e não tem efeito biológico em outros locais do organismo. No entanto, a administração oral fará com que o medicamento entre no sangue lentamente, logo sua biodisponibilidade deve ser considerada.
Quando administrado por via intravenosa, o medicamento é disponibilizado imediatamente na circulação. Em seguida, a droga é distribuída para o fígado e eliminada por meio de cinética de primeira ordem. Por outro lado, a administração retal causa uma taxa mais lenta de entrada do medicamento no sangue, logo, sua biodisponibilidade deve ser considerada.
Quando administrado por via oral, o medicamento é disponibilizado imediatamente na circulação. Em seguida, a droga é distribuída para outros locais no organismo e eliminada por cinética de primeira ordem. A administração intravenosa fará com que o medicamento entre no sangue lentamente, logo, sua biodisponibilidade deve ser considerada.
O Paracetamol é largamente disponível, e sua toxicidade frequentemente é subestimada entre os leigos. Está presente em diversas apresentações e combinações medicamentosas. A falha em reconhecer a sua presença em diferentes medicações ou o não entendimento de orientações de dosagem podem propiciar casos de intoxicação.
Disponível em: ZANARDO, Carla Helfenstein et al. Intoxicação por Paracetamol. Acta méd. (Porto Alegre), p. 6-6, 2013.
Sobre a metabolização do acetaminofeno, analise as alternativas a seguir e assinale aquela que descreve corretamente seu mecanismo de necrose:
Em doses terapêuticas, o acetaminofeno é altamente seguro, metabolizado no fígado pelo citocromo P450, formando um metabólito nomeado N-acetil-p-benzoquinona imina (NAPQI), que é rapidamente conjugado com GSSH para ser neutralizado e eliminado pela urina. Em altas doses, o paracetamol aumenta os níveis de NAPQI, que sobrecarregam as vias do metabolismo, resultando em necrose hepática. O mecanismo de necrose é devido a reação NAPQI + GSSH, esgotando a GSSH hepatocelular, fazendo com que o NAPQI remanescente reaja com proteínas celulares, modificando-as covalentemente e causando morte celular necrótica.
Em doses terapêuticas, o acetaminofeno é altamente seguro, metabolizado no fígado pelo citocromo P450, formando um metabólito nomeado N-acetil-p-benzoquinona imina (NAPQI), que é rapidamente conjugado com GSH para ser neutralizado e eliminado pela urina. Em altas doses, o paracetamol aumenta os níveis de NAPQI, que sobrecarregam as vias do metabolismo, resultando em necrose hepática. O mecanismo de necrose é devido a reação NAPQI + GSH, esgotando a GSH hepatocelular, fazendo com que o NAPQI remanescente reaja com proteínas celulares, modificando-as covalentemente e causando morte celular necrótica.
Em doses terapêuticas, o acetaminofeno é altamente seguro, metabolizado no fígado pelo citocromo P450, formando um metabólito nomeado N-acetil-p-benzoquinona imina (NAPQI), que é rapidamente conjugado com GPX para ser neutralizado e eliminado pelas fezes. Em altas doses, o paracetamol aumenta os níveis de NAPQI, que sobrecarregam as vias do metabolismo, resultando em necrose renal. O mecanismo de necrose é devido a reação NAPQI + GPX, esgotando a GPX renal, fazendo com que o NAPQI remanescente reaja com proteínas celulares, modificando-as covalentemente e causando morte celular necrótica.
Em doses terapêuticas, o acetaminofeno é altamente seguro, metabolizado no fígado pelo citocromo P450, formando um metabólito nomeado N-acetil-p-benzoquinona imina (NAPQI), que é rapidamente conjugado com GnRH para ser neutralizado e eliminado pelas fezes. Em altas doses, o paracetamol aumenta os níveis de NAPQI, que sobrecarregam as vias do metabolismo, resultando em necrose renal. O mecanismo de necrose é devido a reação NAPQI + GnRH, esgotando a GnRH renal, fazendo com que o NAPQI remanescente reaja com proteínas celulares, modificando-as covalentemente e causando morte celular necrótica.



