







Seu próximo nível começa aqui
Com a Assinatura Ilimitada, você tem tudo que precisa para sua aprovação.
Com a Assinatura Ilimitada, você combina prática, teoria e método em uma única assinatura com tudo que você precisa para sua aprovação.
No doseamento da indometacina descrita na Farmacopeia Brasileira V são dissolvidas exatamente, cerca de 0,3 g da amostra em 75 mL de acetona. Borbulhado nitrogênio livre de dióxido de carbono, por 15 minutos. Adicionado 0,1 mL de fenolftaleína SI e titulado com hidróxido de sódio 0,1 M SV, mantendo o fluxo de nitrogênio constante. É realizado um ensaio em branco e feitas as correções necessárias. Cada mL de hidróxido de sódio 0,1 M SV equivale a 35,779 mg de indometacina. Sobre esse processo é correto afirmar-se que:
como foram gastos 8,1 mL do titulante, a amostra apresentou 99% de pureza.
solução molar (M) é a solução que contém uma equivalente-grama do soluto em 1000 mL da solução.
SV é a solução de reagente, de concentração conhecida, destinada ao uso em determinações qualitativas.
o dióxido de carbono se dissolve em água pura para formar ácido carbônico e pode mudar a concentração do hidróxido de sódio alterando o volume do titulante gasto na reação de neutralização.
ensaio em branco significa repetir a determinação em condições idênticas e com quantidades idênticas de reagentes, inclusive da substância em exame.
No plano de desenvolvimento de novos fármacos, os estudos farmacocinéticos são extremamente importantes. Logo, é verdadeiro afirmar que:
os estudos de formulações farmacêuticas não devem ser investigados, uma vez que não alteram a biodisponibilidade dos fármacos.
os estudos farmacocinéticos preliminares em roedores e não roedores consistem na investigação farmacocinética preliminar do composto após doses únicas apenas quando administrados por via intravascular.
a determinação da ligação a proteínas plasmáticas e da distribuição nos eritrócitos visa determinar o potencial de interação do composto com outros fármacos e é determinada de forma in vivo em roedores e não roedores.
apenas dois pontos são resultantes da avaliação pré-clínica do sistema ADME (absorção, distribuição, metabolismo e excreção). São eles: a identificação da dose inicial para o primeiro estudo em humanos e a determinação da janela terapêutica.
deve ser feita a determinação do perfil de metabolização da substância avaliada visando identificar metabólitos ativos ou tóxicos e explicar os diferentes perfis de toxicidade entre espécies, caso existam. É importante a identificação de isoenzimas envolvidas no processo de metabolização.
O processo farmacocinético está relacionado à absorção, distribuição, metabolismo (biotransformação) e eliminação do fármaco e envolve a passagem através de membranas por processos passivos ou ativos que são influenciados pelas características físico-químicas do fármaco e das membranas. Sobre esse processo, assinale a alternativa correta.
As formas ionizadas das moléculas dos fármacos são usualmente mais solúveis em lipídios e podem difundir-se mais rapidamente através das membranas.
Nos processos passivos, quanto menor for o coeficiente de partição (P) da molécula do fármaco, maior será a concentração do fármaco na membrana e mais rápida será a difusão.
Nos túbulos renais, um fármaco lipossolúvel com características de ácido fraco é reabsorvido por difusão passiva, e pode ter sua excreção diminuída alcalinizando o pH da urina com bicarbonato de sódio.
Muitos fármacos são ácidos ou bases fracas e estão presentes em solução nas formas ionizadas e não-ionizadas e os ácidos carboxílicos e as aminas primárias são exemplos de grupos ionizáveis comuns presentes nas moléculas dos fármacos.
A escassez relativa dos efeitos sedativos dos antagonistas histamínicos H1 de segunda geração que são moléculas ionizadas (mais lipofílicas) e que não atravessam facilmente a barreira hematoencefálica, em comparação com os fármacos de primeira geração (apolares no pH 7,4).
O paracetamol, fármaco analgésico e antipirético, é bastante seguro em doses terapêuticas (1,2 g/dia para um adulto). Normalmente, sofre glicuronidação e sulfatação aos conjugados correspondentes, que juntos compõem 95% dos metabólitos excretados. Quando a ingestão de paracetamol excede as doses terapêuticas, as via de glicuronidação e sulfatação ficam saturadas e a via mais importante de destoxificação passa a ser:
conjugação com a glutationa (GSH).
conjugação com a glicina.
reação de Hidroxilação.
reação de Acetilação.
reação de Metilação.
Quando se descreve a potência de um fármaco está se fazendo referência à:
Eficácia clínica que reflete a constante de afinidade.
Afinidade pelos receptores e eficiência do acoplamento.
Dose máxima capaz de causar algum efeito tóxico.
Concentração ou dose necessária para produzir 50% do efeito máximo.
Sobre a dissolução e absorção de fármacos, pode-se afirmar:
Nos casos em que a solubilidade de um fármaco dependa de um meio ácido ou básico, ele será dissolvido no estômago.
Conforme uma partícula sofre dissolução, as moléculas mais internas do fármaco são as primeiras a entrar em solução.
O processo de absorção gastrointestinal não tem relação com o envelhecimento humano.
A redução na viscosidade do solvente empregado é um dos meios que pode ser usado para aumentar a velocidade de dissolução do fármaco.
A velocidade de absorção de um fármaco independe de sua capacidade de atravessar as barreiras de uma membrana.
Considere um experimento no qual a velocidade de dissolução de um determinado fármaco no fluido gástrico simulado foi avaliada. No estudo, o princípio ativo foi utilizado sob duas diferentes condições. Os resultados desse experimento estão demonstrados no gráfico abaixo. Diante disso, que condições poderiam representar as curvas 1 e 2?
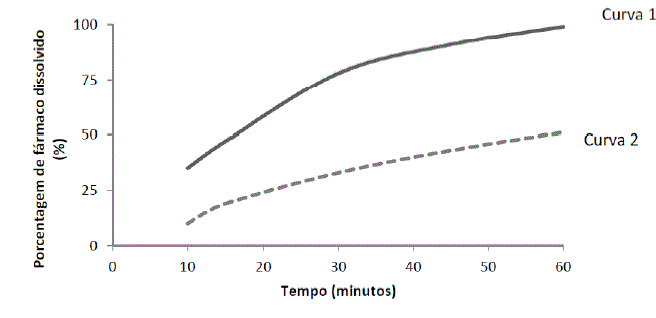
Curva 1: fármaco no estado cristalino e hidratado; Curva 2: fármaco no estado amorfo e anidro.
Curva 1: fármaco no estado amorfo e hidratado; Curva 2: fármaco no estado cristalino e anidro.
Curva 1: fármaco no estado amorfo e anidro; Curva 2: fármaco no estado cristalino e hidratado.
Curva 1: fármaco no estado cristalino e amorfo; Curva 2: fármaco no estado hidratado e anidro.
É correto afirmar que o processo de biotransformação de um fármaco é
nutricional.
imunológico.
farmacocinético.
farmacodinâmico.
A biotransformação é relacionada a processos enzimaticamente catalisados capazes de produzir modificações estruturais no fármaco. Tais modificações alteram a atividade farmacológica e velocidade de excreção. Sobre a biotransformação, podemos afirmar, EXCETO:
Tem como objetivo principal produzir metabólitos mais solúveis e por isso facilitar a excreção.
Ocorre no retículo endoplasmático liso dos hepatócitos, dentre outros locais.
Pode produzir metabólitos tóxicos.
Ocorre em duas fases consecutivas: a primeira é a conjugação e a segunda é referente a oxi-redução e hidrólise.
Em relação à farmacocinética dos fármacos, assinale V para a afirmativa verdadeira e F para a falsa.
( ) Os fármacos em geral são melhor absorvidos quando estão na forma ionizada.
( ) Os mecanismos de transporte passivo e ativos de fármacos se dão através das membranas celulares.
( ) A maioria dos fármacos consiste em ácidos e bases fortes.
( ) Os fármacos administrados pela via oral não sofrem o chamado efeito de primeira passagem.
As afirmativas são, respectivamente,
V, V, F e V.
V, V, F e F.
F, V, F e V.
F, V, F e F.
F, F, V e V.
O fármaco penetra na circulação sistêmica por administração direta ou após absorção a partir do sítio de aplicação. Do sangue, o fármaco se distribui para diferentes tecidos do organismo. Sobre o processo de distribuição é correto afirmar que:
os fármacos se distribuem mais rapidamente em tecidos menos perfundidos (músculo em repouso).
a velocidade de distribuição de um fármaco, no organismo, costuma ser maior que a de metabolização e excreção.
os fármacos fortemente ligados a proteínas (fração livre inferior a 0,1) terão efeitos de maior intensidade e menor duração.
em geral, a ligação dos fármacos às proteínas plasmáticas é irreversível, embora algumas vezes possam ocorrer ligações covalentes dos fármacos reativos, como os agentes alquilantes.
muitos fármacos ligam-se às proteínas circulantes, geralmente a albumina e a glicoproteína ácida ?1 e apenas a fração do fármaco que está ligado às proteínas pode-se ligar aos receptores celulares.
Indica a velocidade e a extensão de absorção de um princípio ativo em uma forma de dosagem, a partir de sua curva concentração/tempo na circulação sistêmica ou sua excreção na urina. Tal definição diz respeito a:
Biodisponibilidade
Bioequivalência
Tempo de meia vida
Equivalente farmacêutico
A farmacocinética de uma substância farmacológica é importante para a definição da forma farmacêutica a ser produzida, da dose terapêutica e do modo de administração. Os processos cinéticos que ocorrem com o fármaco no organismo vivo, em sequência, são:
Distribuição, absorção, biotransformação e eliminação
Absorção, biotransformação, distribuição e eliminação
Transporte, absorção, biotransformação e eliminação
Absorção, distribuição, biotransformação e eliminação
São fatores que podem influenciar a biodisponibilidade de fármacos por via oral, de acordo com suas propriedades fisico-químicas, EXCETO:
lipo ou hidrossolubilidade.
tamanho da partícula.
tempo de trânsito intestinal.
pH e pKa.
hidratação.
Para que a lacuna da sentença “O metabolismo dos fármacos e outros compostos xenobióticos em metabólitos mais ___” seja completada corretamente, tem de ser usada a seguinte complementação:
hidrofílicos não interferem na sua eliminação do organismo, bem como na cessação de suas atividades biológicas e farmacológicas.
hidrofílicos são essenciais à sua eliminação do organismo, mas não interferem na cessação de suas atividades biológicas e farmacológicas.
hidrofílicos são essenciais à sua eliminação do organismo, bem como à cessação de suas atividades biológicas e farmacológicas.
lipofílicos são essenciais à sua eliminação do organismo, bem como à cessação de suas atividades biológicas e farmacológicas.
lipofílicos são essenciais à sua eliminação do organismo, mas não interferem na cessação de suas atividades biológicas e farmacológicas.
A absorção de fármacos é etapa essencial para que estes desempenhem sua atividade farmacológica. Alguns fármacos, dependendo da sua via de administração, podem sofrer um fenômeno chamado eliminação pré‐sistêmica. Tal inconveniente consiste na passagem do fármaco pelo fígado fazendo com que o mesmo sofra uma metabolização prévia e assim, tenha uma biodisponibilidade diminuída.
A respeito desse fenômeno, assinale a afirmativa correta.
Os medicamentos administrados pela via oral não sofrerão eliminação pré‐sistêmica.
A via transdérmica é uma via que possui alta eliminação pré‐ sistêmica.
Os fármacos administrados pela via sublingual geralmente não apresentam esta eliminação.
A via endovenosa, embora dolorida, também apresenta eliminação pré‐sistêmica.
Os medicamentos de liberação controlada não apresentam este inconveniente.
A biodisponibilidade de um fármaco tem papel fundamental em suas propriedades biofarmacêuticas e farmacocinéticas. Sua liberação e dissolução, por exemplo, podem ser afetadas por fatores relacionados ao processo e aos excipientes. Uma propriedade físico-química que pode afetar a biodisponibilidade é o tamanho da partícula, principalmente em fármacos com baixa solubilidade em água. Com base em seus conhecimentos sobre o tema, analise as categorias de excipientes apresentadas a seguir, sua correlação com os efeitos sobre a partícula e sobre a biodisponibilidade, assinalando a alternativa correta.
Desintegrantes, como a celulose microcristalina, formam micelas com o fármaco, diminuindo a dissolução e diminuindo a biodisponibilidade.
Surfactantes, como o amido, quando utilizados em pequenas concentrações, diminuem a tensão superficial, aumentando a velocidade de dissolução e, consequentemente, a biodisponibilidade.
Tensoativos, como tweens e spans, fazem a quebra do comprimido em partículas menores, aumentando a dissolução e a biodisponibilidade.
Lubrificantes, como o estearato de magnésio, quando utilizados em grandes concentrações, têm a tendência de tornar as partículas impermeáveis à água, fazendo com que se tornem menos solúveis e diminuindo a biodisponibilidade.
Os fármacos, para serem absorvidos por via oral, devem conseguir atravessar a membrana celular das células dos órgãos do trato gastrointestinal. Existem vários mecanismos de transporte, ativos ou passivos, pelos quais os fármacos são absorvidos.
As opções a seguir apresentam esses mecanismos, à exceção de uma. Assinale-a.
Difusão passiva
Pinocitose
Arraste celular
Difusão ativa
Difusão por poros aquosos



