







Seu próximo nível começa aqui
Com a Assinatura Ilimitada, você tem tudo que precisa para sua aprovação.
Com a Assinatura Ilimitada, você combina prática, teoria e método em uma única assinatura com tudo que você precisa para sua aprovação.
A Resolução – RDC nº 301/2019, que dispõe sobre as Diretrizes Gerais de Boas Práticas de Fabricação de Medicamentos, do Esquema de Cooperação em Inspeção Farmacêutica, estabeleceu diversas definições e instruções normativas. O processo de comparação, considerando a variação normal entre a quantidade teórica e real de produto ou materiais produzidos ou utilizados se refere a:
Registro.
Reanálise.
Reprocesso.
Recuperação.
Reconciliação.
As Boas Práticas de Fabricação (BPF) são parte do Gerenciamento da Qualidade que assegura que os produtos são consistentemente produzidos e controlados de acordo com os padrões de qualidade apropriados para o uso pretendido e requerido pelo registro sanitário, autorização para uso em ensaio clínico ou especificações do produto. Nesse contexto, é correto afirmar que:
o Gerenciamento de Risco de Qualidade (GRQ) é um processo sistemático de avaliação, controle, comunicação e revisão de riscos para a qualidade do medicamento. O GRQ não pode ser aplicado de forma retrospectiva.
a documentação constitui parte essencial do Sistema de Gestão da Qualidade Farmacêutica, sendo fundamental para operar em conformidade com os requisitos das Boas Práticas de fabricação. Essa documentação deve existir exclusivamente na forma impressa.
é vedada a fabricação de produtos não medicinais em áreas e equipamentos destinados à produção de medicamentos.
os fabricantes de produtos acabados podem utilizar resultados parciais ou totais do fabricante de matéria-prima aprovado, porém, em cada lote, minimamente, deve ser realizado o teste de identificação.
é vedado o reprocessamento de produtos rejeitados e estes devem ser claramente identificados como tal, bem como armazenados separadamente em áreas restritas.
De acordo com as Boas Práticas de Fabricação (BPF), a empresa deve identificar os trabalhos de qualificação e validação necessários para comprovar que todos os aspectos críticos de operação estejam sob controle. Os elementos-chave de um programa de qualificação e validação de uma empresa devem ser claramente definidos e documentados em um plano-mestre de validação. Diante do exposto, assinale a afirmativa INCORRETA.
Qualificação de operação: instalações, utilidades, sistemas computadorizados e equipamentos operam de acordo com suas especificações planejadas.
Qualificação de desempenho: processo específico que produzirá consistentemente um produto que atenda às suas especificações e atributos de qualidade.
Validação de processos: validações das instalações, utilidades, sistemas computadorizados e equipamentos instalados de acordo com as suas especificações.
Qualificação de instalação: instalações, utilidades, sistemas computadorizados e equipamentos construídos e instalados, conforme suas especificações de projeto.
Qualificação de projeto: instalações, utilidades, sistemas computadorizados, equipamentos e processos projetados em consonância com as exigências de Boas Práticas de Fabricação (BPF).
As boas práticas farmacêuticas são essenciais para o bom desenvolvimento das atividades profissionais relacionadas com a profissão Farmácia. Existem boas práticas descritas para diversas áreas de atuação. O Regulamento Técnico sobre Boas Práticas de Manipulação em Farmácias (BPMF), da RDC 67/2007, descreve “preparação” como um processo farmacotécnico para obtenção do produto manipulado, que compreende diferentes etapas; e esta norma descreve situações em que a orientação farmacêutica e/ou a atenção farmacêutica são obrigatórias no ato da dispensação. Dentre as alternativas a seguir, assinale:
∙ A letra P para as etapas relacionadas com o “preparo”.
∙ A letra O para as classes de medicamentos em que é preconizada orientação farmacêutica no ato da dispensação.
∙ A letra A para as classes de medicamentos em que é preconizada atenção farmacêutica no ato da dispensação.
( ) Fracionamento de medicamento industrializado.
( ) Conservação da preparação.
( ) Antimicrobiano.
( ) Medicamento contendo substância de baixo índice terapêutico.
( ) Avaliação farmacêutica da prescrição.
A ordem correta de preenchimento dos parênteses, de cima para baixo, é:
P – P – O – A – P.
O – P – O – A – P.
P – A – A – O – P.
O – P – A – P – A.
A – O – P – O – A.
“Garantia da qualidade é um dos setores considerados mais relevantes da indústria farmacêutica. Está no topo da cadeia produtiva desde a seleção do fornecedor dos insumos farmacêuticos e materiais de embalagem, passando por todas as etapas do processo de fabricação até a liberação final do produto para o mercado.”
(Disponível em: https://ictq.com.br/industria-farmaceutica/251-comofunciona-a-garantia-da-qualidade-na-industria-farmaceutica. Adaptado.)
São consideradas as principais atividades da garantia da qualidade, EXCETO:
Liberação de produtos para o mercado.
Revisão da documentação de lotes produzidos.
Coordenação do sistema de controle de mudanças.
Investigação de desvios e adoção de medidas preventivas e corretivas junto às áreas envolvidas.
Acompanhamento corriqueiro do desenvolvimento financeiro, abrangendo a análise dos custos das profusas terapias medicamentosas.
As Boas Práticas de Fabricação (BPF) de medicamentos foram criadas com a finalidade de estabelecer padrões de qualidade para assegurar que os medicamentos sejam produzidos e controlados de maneira uniformizada e com os padrões de qualidade solicitados pelo registro sanitário do produto. Em relação às Boas Práticas de Fabricação, marque V para as afirmativas verdadeiras e F para as falsas.
( ) Os produtos acabados devem possuir a composição qualitativa e quantitativa em conformidade com o descrito no registro ou na autorização para uso em ensaio clínico.
( ) O responsável pela produção deverá, dentro de suas várias responsabilidades, garantir que todos os testes necessários sejam realizados e os registros associados avaliados.
( ) Os medicamentos de uso pessoal são permitidos em áreas de produção e armazenamento.
( ) As medidas para prevenir a contaminação cruzada devem ser proporcionais aos riscos.
A sequência está correta em
F, V, F, F.
F, F, V, F.
V, V, V, F.
F, V, V, V.
V, F, F, V.
Sobre os elementos do princípio da QbD, marque V para as afirmativas verdadeiras e F para as falsas.
( ) As abordagens dos elementos da QbD focam, exclusivamente, no gerenciamento dos riscos envolvidos em etapas do processo produtivo e do controle de qualidade dos produtos terminados.
( ) A definição dos atributos críticos do material (CMA) visa determinar a qualidade e a funcionalidade dos excipientes, uma vez que estes atributos podem interferir no processo produtivo e no desempenho clínico do produto terminado.
( ) A definição dos atributos críticos da qualidade (CQA) visa estabelecer o conjunto dos atributos químicos, físicos e biológicos dos insumos, intermediários ou produtos terminados, a fim de definir as suas especificações de qualidade.
( ) O estabelecimento do perfil de qualidade do produto (QTPP) significa a completa e científica definição dos atributos do produto terminado; inclusive, daqueles que guardam relação com a sua finalidade e a forma de uso pelo paciente.
( ) O QTPP determinará o CQA dos insumos intermediários, ou produtos terminados; ambos não estabelecem relação com o desempenho clínico do produto terminado.
A sequência está correta em
V, F, F, F, V.
F, V, F, V, F.
V, V, V, F, F.
F, V, V, V, F.
V, F, V, V, V.
A validação de limpeza na indústria farmacêutica é parte integrante das Boas Práticas de Fabricação (BPF) e deve ser realizada para confirmar a eficácia de qualquer procedimento de limpeza para todos os equipamentos com contato direto com os produtos.
Sobre a validação de limpeza é correto afirmar que
o procedimento de amostragem de resíduos nos equipamentos durante o processo de validação de limpeza inclui swab e água de enxágue (rinsagem), exclusivamente.
o relatório de validação de limpeza deve especificar ou referenciar os locais a serem amostrados, justificar tecnicamente a seleção destes, além de definir os critérios de aceitação.
quando o processo de limpeza é ineficaz ou não é apropriado para algum equipamento, este equipamento pode ser dedicado ou outras medidas apropriadas devem ser usadas para cada produto.
não há um limite de níveis de resíduos aceitáveis para agentes de limpeza, tais como detergente e álcool etílico, utilizados para sanitização dos equipamentos da linha fabril, já que a validação de limpeza deve comprovar que o procedimento de limpeza remove totalmente esse tipo de resíduo.
Sobre Boas Práticas de Manipulação de Preparações Magistrais e Oficinais para Uso Humano em farmácias, é correto afirmar que:
a farmácia deve realizar análise de todas as matérias-primas recebidas, efetuando o mínimo de testes que garantam sua qualidade, estabelecidos pela RDC 67/2007.
a pesagem das substâncias de baixo índice terapêutico listadas pela RDC 67/2007 deverá ser feita, obrigatoriamente, pelo farmacêutico.
no processo de encapsulamento, devem ser utilizadas as cápsulas do tamanho disponível na farmácia, desde que sejam devidamente registradas e aprovadas pelo farmacêutico.
a manipulação de antibióticos deve ser feita em sala dedicada, com pressão positiva às áreas adjacentes, evitando contaminação cruzada e protegendo o meio ambiente e o manipulador.
o farmacêutico é responsável por estabelecer os critérios mínimos a serem abrangidos no procedimento de qualificação de fornecedores e, também, por avaliar a necessidade de se realizar auditoria.
As embalagens de produtos farmacêuticos devem seguir as determinações das “Boas Práticas de Fabricação”, objetivando segurança, identificação, concentração, pureza e qualidade. Seu objetivo é prolongar a vida útil de todos os produtos farmacêuticos. Em relação ao acondicionamento e à conservação desses produtos, assinale a alternativa INCORRETA.
A embalagem primária é a que mantém contato direto com o medicamento, por exemplo, os frascos de vidro, blísteres, flaconetes etc.
O processo oxidativo pode ser evitado através do uso de antioxidantes (tais como: metabissulfito de sódio, imidazolidinil, ureia e EDTA).
Os parabenos são inativados (parcialmente ou completamente) por fortes ligantes de hidrogênio, tais como os compostos altamente etoxilados (por exemplo: polissorbatos).
A reação de hidrólise envolve ataque nucleofílico de grupos funcionais lábeis das moléculas do fármaco que interagem com moléculas de H2O originando produto de clivagem.
As principais reações de degradação de fármacos que são catalisadas pela luz são geralmente reações de oxirredução, de rearranjo de anéis e de polimerização.
Considerando as Boas Práticas da Fabricação de Medicamentos, em relação às instalações e aos equipamentos, é correto afirmar que
instalações dedicadas são necessárias para fabricação, quando os limites de resíduos relevantes, derivados da avaliação toxicológica – podem ser satisfatoriamente determinados por um método analítico validado.
instalações dedicadas são necessárias para fabricação, quando os dados científicos da avaliação toxicológica dão suporte a um risco controlável, como potencial alergênico de materiais altamente sensibilizantes, incluindo os betalactâmicos.
os ralos não podem ser sifonados e devem ter dimensões adequadas.
sempre que possível, o acesso para manutenção deve estar localizado externamente às áreas de fabricação.
as áreas de produção devem ser efetivamente ventiladas, com instalações de tratamento do ar apropriadas aos produtos manipulados, incluindo temperatura e, onde necessário, umidade e filtração – às operações realizadas e ao ambiente interno.
Considerando que as Boas Práticas de Fabricação (BPF) de medicamentos definem uma série de conceitos, assinale, a seguir, a definição correta.
Controle microbiológico: processo de confinamento dos agentes biológicos dentro de um espaço definido.
Matéria-prima: qualquer substância utilizada na produção de medicamentos, incluindo os materiais de embalagem.
Área limpa: todo espaço dentro das instalações que passou por processos de desinfecção visando à eliminação de micro-organismos.
Reconciliação: comparação, considerando a variação normal, entre a quantidade teórica e real de produto, ou materiais produzidos ou utilizados.
Reprocesso: ação de provar que quaisquer instalações, equipamentos, utilidades e sistemas funcionam correta e efetivamente e levam aos resultados esperados.
A higiene e a conduta dentro de uma farmácia de manipulação de medicamentos são de suma importância para a qualidade do produto acabado. Diante disso, assinale a alternativa correta.
Todos os treinamentos devem seguir um procedimento adequado e registrado, aprovado pelo farmacêutico, e a sua efetividade deve ser avaliada somente se necessário.
Todo o pessoal, inclusive de limpeza e manutenção, deve ser motivado e receber treinamento inicial continuado, incluindo instruções de higiene, saúde, conduta e elementos básicos em microbiologia, relevantes para a manutenção dos padrões de limpeza ambiental e qualidade dos produtos.
Nas salas de manipulação, os procedimentos de higiene pessoal e paramentação devem ser exigidos a todas as pessoas, exceto visitantes, administradores ou autoridades.
Adornos pessoais podem ser utilizados nas salas de manipulação e pesagem somente se higienizados de maneira correta, a fim de evitar contaminação e comprometimento da qualidade do produto.
O uso de equipamentos de proteção individual é de responsabilidade do funcionário, assim como sua manutenção, reposição, conservação e descarte.
Produto intermediário é aquele parcialmente processado, a fim de ser submetido a outras etapas do processo produtivo, enquanto produto a granel é o que já foi submetido a todas as etapas, exceto embalagem. A embalagem, por sua vez, compreende as operações de envase e rotulagem. Sobre a embalagem de produtos estéreis, analise as afirmativas a seguir.
I. Produtos estéreis são considerados produtos a granel em sua embalagem primária; mas o envase não é considerado parte do processo de embalagem para os produtos estéreis.
II. Equipamentos de envase utilizados para a fabricação de produtos cuja esterilização é terminal podem ser instalados em área Grau D; o envase propriamente dito deve ser realizado em área Grau C.
III. O envase de produtos estéreis deve ser feito em área Grau A circundada por Grau B, quando tais produtos forem produzidos em processo asséptico.
IV. Vacinas e demais produtos biológicos contendo organismos mortos ou extratos bacterianos podem ser envasados nas mesmas instalações que demais medicamentos estéreis, precedendo à etapa de inativação.
Está correto o que se afirma apenas em
I e IV.
II e III.
II e IV.
I, II e III.
II, III e IV.
Observe a imagem a seguir e identifique a alternativa correta segundo a Diretrizes Gerais de Boas Práticas de Fabricação de Medicamentos (RDC ANVISA 301, 2019).
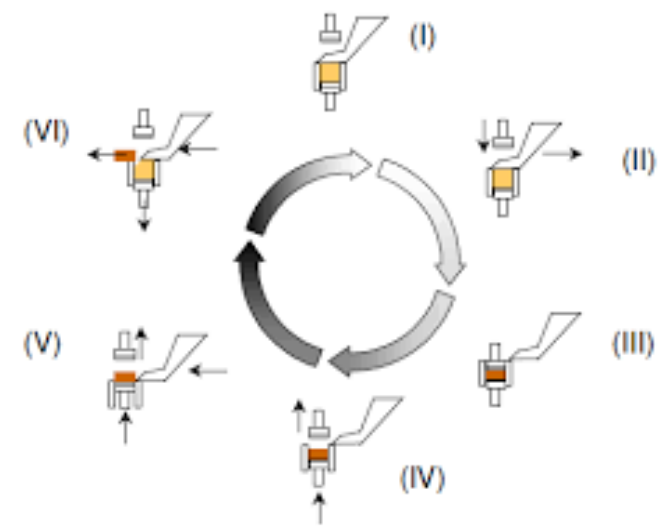
Se é identificado que um comprimido apresenta falhas em várias unidades de um mesmo lote, é preciso abrir uma ação preventiva, pois, na sua essência, a ação preventiva consiste em medidas adotadas para tratar e eliminar a causa raiz de desvio ou não conformidade ocorrida.
O processo ilustrado na imagem não engloba todas as etapas para a fabricação de um medicamento. Para ser considerada completa, deveria estar ilustrado os processos de embalagem e armazenamento do produto acabado.
Se observado que existe uma alta variabilidade na massa dos comprimidos, é possível que haja contaminação cruzada, que consiste em verificações realizadas durante a produção para monitorar e, se necessário, ajustar o processo para garantir que o produto esteja conforme especificado.
Quando detectado uma variabilidade na compressão e/ou massa dos comprimidos, pode ser aberto um desvio, que consiste no não cumprimento de requisitos necessários para a manutenção da qualidade, segurança e eficácia dos produtos.
Ação preventiva é uma medida já realizada e que causa um desvio ou não conformidade futuro.
De acordo com as Boas Práticas de Fabricação de medicamentos e considerando as operações de embalagem, coloque F ( falso) ou V (verdadeiro) nas afirmativas abaixo, assinalando a seguir a opção correta.
( ) O controle on-line do produto durante a etapa de embalagem deve incluir a verificação da aparência geral das embalagens e se estas estão completas.
( ) Amostras retiradas da linha de embalagem só podem ser devolvidas após inspeção especial, investigação e aprovação de parte de pessoal autorizado.
( ) Após a conclusão de uma operação de embalagem, quaisquer materiais de embalagem codificados não utilizados devem ser destruídos.
( ) Não é permitido o retorno de materiais impressos não codificados ao estoque, sendo sua destruição registrada.
( ) Qualquer discrepância significativa ou incomum, observada durante a reconciliação da quantidade de produto a granel, materiais de embalagem impressos e o número de unidades produzidas, deve ser investigada e satisfatoriamente contabilizada antes da liberação.
(V) (V) (V) (F) (V)
(V) (F) (V) (F) (V)
(V) (F) (F) (F) (V)
(F) (V) (V) (F) (V)
(V) (F) (V) (V) (V)
De acordo com as Boas Práticas de Manipulação de Preparações Homeopáticas (BPMH) em Farmácias, a matriz deve ser identificada por meio do rótulo interno ou do fornecedor, de acordo com normas internacionais de nomenclatura e legislação específica, contendo os seguintes dados, EXCETO
data da manipulação.
prazo de validade (mês/ano).
dinamização, escala e método.
origem.
classificação toxicológica.
O uso mais difundido dos pós farmacêuticos é na produção de comprimidos e cápsulas. Junto com as propriedades de mistura e compressão, a fluxibilidade de um pó é uma propriedade de importância fundamental na produção de formas farmacêuticas. Assim, de acordo com Aulton, analise as afirmativas abaixo e assinale a opção correta.
I- O fluxo de pós irregular pode resultar em excesso de ar retido nos pós, o que talvez promova o aparecimento de descabeçamento (capping) ou laminação dos comprimidos.
II- O fluxo irregular pode resultar de um excesso de partículas finas no pó, o que aumenta o atrito entre as partículas, punção e paredes, causando problemas de lubrificação e aumentando os riscos de contaminação pela poeira durante a transferência de pó.
II- No geral, para um dado tamanho de partícula, as partículas esféricas têm propriedades de fluxo melhores do que as partículas irregulares.
IV- No âmbito farmacêutico, os ativadores de fluxo são geralmente denominados "deslizantes", embora alguns também tenham propriedades lubrificantes ou antiaderentes.
Apenas as afirmativas III e IV estão corretas.
Apenas as afirmativas I, III e IV estão corretas.
Apenas as afirmativas I, II e III estão corretas.
Apenas as afirmativas II, III e IV estão corretas.
As afirmativas I, II, III e IV estão corretas.
Os trabalhadores que atuam nas áreas de produção deverão ser submetidos a treinamento específico.
Certo
Errado
Considerando as Boas Práticas de Manipulação em Farmácia, quanto à infraestrutura da farmácia, analise as assertivas abaixo:
I. Armazenar as substâncias de alto índice terapêutico em local distinto, de acesso restrito, claramente identificadas como tal, sendo a guarda de responsabilidade do farmacêutico.
II. Na manipulação de substâncias voláteis, tóxicas, corrosivas, cáusticas e irritantes, realizar esse processo em capelas com exaustão.
III. Dispor de área ou sala para as atividades de controle de qualidade.
Quais estão corretas?
Apenas II.
Apenas I e II.
Apenas I e III.
Apenas II e III.
I, II e III.



